
הנדסה רפואית: מה זה ואיך מפתחים מכשיר רפואי

אתם מחזיקים אב־טיפוס עובד. הוא נדלק, מגיב, אולי אפילו מבצע בדיוק את מה שתכננתם. ואז מגיעה שאלה פשוטה לכאורה: איך אתם מוכיחים שהוא בטוח לשימוש רפואי? כאן הרבה צוותים מגלים שהאתגר האמיתי לא היה לגרום למוצר לעבוד, אלא לבנות מערכת שאפשר לבדוק, לתעד, לייצר, לרשום ולתחזק לאורך זמן.
הנדסה רפואית מתחילה בבעיה קלינית, אבל היא מסתיימת רק כשיש ראיות מסודרות לבטיחות ולביצועים. בישראל, המשמעות כוללת היכרות עם משרד הבריאות, אגף אמ"ר, דרישות איכות, נציג מורשה מקומי ותכנון ייצור שאינו תלוי בהבטחות של ספק יחיד.
מהי הנדסה רפואית ולמה היא שונה מהנדסה רגילה
מהנדס מכונות יכול לבנות מנגנון מדויק. מהנדס תוכנה יכול לפתח אלגוריתם יציב. מהנדס אלקטרוניקה יכול לתכנן מערכת שעובדת בעומסים. הנדסה רפואית מחברת את כל היכולות האלה אל גוף האדם, אל סביבת טיפול אמיתית ואל משתמשים שמקבלים החלטות תחת לחץ.
ההבדל הראשון חד. כשל במוצר צריכה הוא בדרך כלל תקלה, עלות או אי־נוחות. כשל במכשיר רפואי עלול להפוך לסיכון למטופל. לכן תכנון מכני, בחירת חומר, התנהגות תוכנה, סימון על המוצר והוראות השימוש צריכים להיבחן גם דרך השאלה מה יקרה כשהמערכת תיכשל.
שלושה הבדלים שמשנים את שיטת העבודה
הבדל שני הוא עקיבות. בכל שלב צריך לדעת איזו דרישה הובילה לאיזה תכן, איזו בדיקה הוכיחה אותה, איזו גרסה נבדקה ואיזה רכיב הותקן במוצר ששוחרר. בלי הקשר הזה, צוות עלול להחזיק תיקייה מלאה במסמכים ועדיין לא לדעת אם היא מוכיחה את מה שצריך.
הבדל שלישי הוא המשתמש. רופא, אח או טכנאי אינם אמורים לפענח את ההיגיון ההנדסי שמאחורי המכשיר. הממשק, ההתראות, התחזוקה, הכיול וההדרכה הם חלק מהמוצר עצמו. אם המשתמש מבין את המערכת רק אחרי הסבר ארוך של המהנדס, כנראה שהתכן עדיין לא גמור.
בישראל התחום התפתח ממסלול אקדמי מתקדם למקצוע רחב יותר. בשנות ה־70 נפתחו בטכניון ובאוניברסיטת תל אביב לימודי הנדסה ביו־רפואית לתארים מתקדמים. בשנת 2000 אישרה המועצה להשכלה גבוהה תואר ראשון בהנדסה ביו־רפואית באוניברסיטת תל אביב, בטכניון, באוניברסיטת בן־גוריון בנגב ובבית הספר הגבוה לטכנולוגיה בירושלים, ובהמשך, בשנת 2007, אושרו לימודים דומים במכללת אפקה, כפי שמתואר במידע של משרד הבריאות על מחקרי ביג דאטה.
כלל עבודה: אב־טיפוס שמבצע את הפונקציה הוא התחלה טובה. מכשיר רפואי הוא אב־טיפוס עם היסטוריה, גבולות שימוש וראיות.
מסלולי הכשרה בישראל ומה כל אחד באמת מלמד
הבחירה במסלול לימודים צריכה להתחיל בתפקיד שאתם רוצים לבצע, לא בשם שנשמע הכי מרשים. תואר אקדמי, תואר מחקרי ומסלול הנדסאי נותנים יכולות שונות, ולכן גם פותחים דלתות שונות.
תואר ראשון B.Sc. בהנדסה ביו־רפואית נותן בסיס רחב במכניקה, אלקטרוניקה, תוכנה, ביולוגיה ומערכות פיזיולוגיות. זה מסלול מתאים למי שרוצה להיכנס למחקר ופיתוח, לפתח חיישנים, מערכות הדמיה, מכשור שיקומי או מערכות ניטור. הוא לא הופך את הבוגר באופן אוטומטי למומחה ברישום, באבטחת איכות או בניהול סיכונים.
תואר שני M.Sc. מתאים למי שרוצה להעמיק בתופעה מדעית, לפתח טכנולוגיה חדשה או להוביל עבודת מחקר. מסלול מחקרי יכול להיות מחובר למעבדה, לבית חולים או לחברת מכשור רפואי. החיבור הזה חשוב, אבל גם הוא לא מחליף לימוד שיטתי של מערכת איכות ושל דרישות הגשה.
מי שכבר מגיע מהנדסת מכונות, חשמל, אלקטרוניקה או תוכנה יכול לבחור בהסבה ממוקדת. כאן כדאי ללמוד את הפערים שמעסיקים צוותי מכשור רפואי מדי יום, כולל ISO 13485, ניהול סיכונים, תיקוף תהליכים, בקרת תכן ותיעוד. מסלולי הנדסאי מכשור רפואי פונים לכיוון יישומי יותר, עם הכשרה שמתחברת לבתי חולים, מכונים וחברות שירות ותחזוקה. מידע נוסף על תפקידי השטח נמצא במדריך למהנדס מכשור רפואי.
מסלול | משך | מיקוד עיקרי | מתאים ל |
|---|---|---|---|
B.Sc. בהנדסה ביו־רפואית | מסלול אקדמי | בסיס רחב בהנדסה, ביולוגיה ומערכות רפואיות | מחקר ופיתוח, תכן מוצר, המשך ללימודים מתקדמים |
M.Sc. בהנדסה ביו־רפואית | מסלול אקדמי מתקדם | מחקר, התמחות טכנולוגית ועבודה עם גורם קליני או תעשייתי | הובלת מחקר, פיתוח עמוק וראשית התמחות במוצר |
הנדסאי מכשור רפואי | מסלול טכנולוגי יישומי, לרוב כשנתיים עד שלוש שנים לפי הצגת המסלולים | תפעול, בדיקות, תחזוקה והתנסות מעשית | כיול, תמיכה טכנית, בדיקות ושירות במוסדות רפואיים |
הסבת מהנדסים | קורסים והכשרה ממוקדת | איכות, רגולציה, ניהול סיכונים ותיקוף | מהנדסים מנוסים שרוצים להיכנס לתעשיית המכשור |
אם המטרה היא מחקר ופיתוח, בחרו בסיס אקדמי. אם אתם רוצים להוביל צוות מוצר, חפשו ניסיון משולב בתכן ובקליניקה. אם אתם מכוונים לאיכות ולרגולציה, ניסיון הנדסי עם הכשרה ייעודית יהיה לעיתים מסלול קצר ומדויק יותר מתואר נוסף.
מאפיון לייצור סדרתי תהליך פיתוח רב תחומי
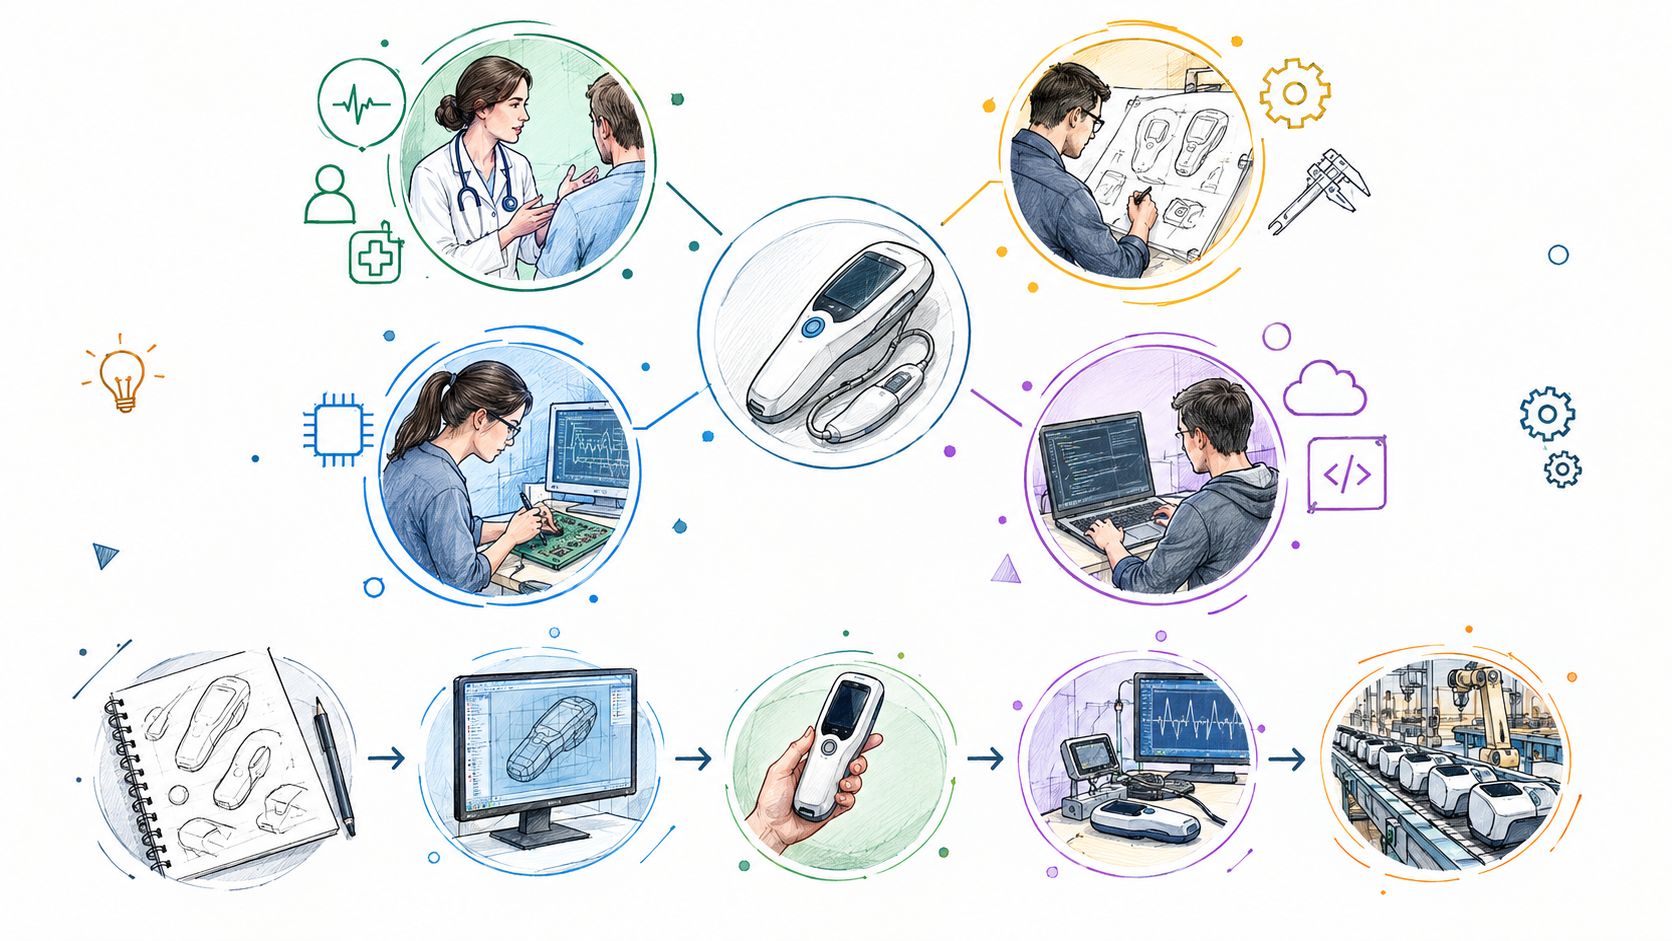
פיתוח מכשיר רפואי לא מתקדם בטור מסודר שבו קלינאי מוסר דרישה, מהנדס בונה, ובסוף רגולטור חותם. הדיסציפלינות עובדות במקביל, וכל החלטה של אחת מהן משנה את העבודה של האחרות.
מתחילים בבעיה, לא ברכיב
האפיון צריך להגדיר את מטרת השימוש, אוכלוסיית המשתמשים, סביבת הטיפול, גבולות השימוש והטענה שהמכשיר אמור לתמוך בה. רופא מוביל עשוי לתאר צורך קליני, אח יזהה קושי בתפעול, טכנאי יצביע על מגבלת תחזוקה ומנהל סיכונים ישאל מה קורה במקרה של הפסקת חשמל.
אחר כך מתרגמים את הצורך לדרישות. מכניקה מגדירה מארז, חיבורים, תנועה וחומרים. אלקטרוניקה מגדירה חישה, הספק, תקשורת והגנות. תוכנה משובצת מגדירה לוגיקה והתנהגות חריגה, וממשק המשתמש מגדיר איך אדם יקבל החלטה נכונה בזמן קצר.
אב־טיפוס הוא כלי למידה, לא הוכחת מוצר
אב־טיפוס מהיר נועד לבדוק היתכנות. הוא מאפשר לראות אם החיישן מתנהג כמצופה, אם המנגנון מתאים לאנטומיה ואם המשתמש מצליח לבצע את הפעולה. במקביל, צוות איכות צריך לעדכן את ניתוח הסיכונים, וצוות קליני צריך לבדוק אם המוצר מתאים לעבודה אמיתית.
אחרי שהכיוון מתייצב מגיע שלב האימות והתיקוף. בודקים דרישות, ביצועים, תקלות, עומסים, שימוש שגוי וגבולות פעולה. תוכנה רפואית דורשת תהליך תיקוף מתאים, ותכן חשמלי דורש בדיקות בטיחות ותאימות אלקטרומגנטית לפי התקנים הרלוונטיים.
העברה לייצור
בשלב DFM ו־DFA שואלים שאלה פחות נוצצת, אבל מכריעה: האם אפשר לייצר את המוצר שוב ושוב, לבדוק אותו ולתחזק אותו בלי תלות באדם מסוים? כאן מגדירים ספקים, תהליכים קריטיים, כלי בדיקה, הוראות הרכבה, מפרטי קבלה ובקרת תצורה.
הטעות היקרה היא לדחות את השאלה הזאת עד אחרי שהמוצר “סגור”. שינוי חומר, מחבר או שיטת הרכבה בשלב מאוחר עלול לפתוח מחדש בדיקות, מסמכים ולעיתים גם הערכה קלינית.
תקני ISO 13485 ו ISO 14971 ומה משרד הבריאות דורש
ISO 13485 ו־ISO 14971 אינם שני מסמכים שמניחים בתיק כדי להיראות מסודרים. הם מתארים שתי דרכי חשיבה שונות שמתחברות למוצר אחד.
ISO 13485 עוסק במערכת האיכות. המערכת צריכה להסביר מי אחראי על כל פעולה, איך משחררים תכן, איך מאשרים ספק, איך מתעדים אצווה, איך מטפלים באי־התאמה ואיך מתקנים בעיה שחוזרת. לכן היא נוגעת ב־DHF, בבקרת תכן, בניהול ספקים, ב־CAPA ובעקיבות.
ISO 14971 עוסק בניהול הסיכונים. הצוות מזהה מצבי סיכון, מעריך חומרה והסתברות, מגדיר אמצעי הפחתה ובוחן את הסיכון השיורי. התהליך צריך להישאר חי בתוך Risk Management File, ולא להסתיים בישיבת פתיחה.
השפה שצריך לדבר מול יועץ איכות
בישראל, הרישום מתנהל מול אגף אמ"ר במשרד הבריאות. במקרים המתאימים נדרש גם Authorized Representative מקומי, שמייצג את היצרן מול הגורם הישראלי. דרישות ההגשה עשויות לכלול תיעוד סיווג, סיכום ניהול סיכונים לפי ISO 14971, דוחות ביצועים ובטיחות ו־IFU בעברית, בהתאם למסלול ולמוצר. הרקע לתקינה ולמערכת האיכות מופיע בהסבר של מכון התקנים על ISO 13485, ובמדריך לרגולציית מכשור רפואי בישראל אפשר למצוא שפה מעשית יותר לשיחה עם יועץ QA.
לפני פגישה מקצועית, הכינו לפחות את החומרים הבאים:
מטרת שימוש: מה המכשיר עושה, למי ובאיזו סביבת טיפול.
מיפוי סיכונים: מה עלול להשתבש, מי עלול להיפגע ואיך מפחיתים את הסיכון.
תיאור תכן: שרטוטים, ארכיטקטורה, תוכנה, רכיבים וממשקים.
ראיות בדיקה: בדיקות ביצועים, בטיחות, שימושיות ותאימות.
מסלול ייצור: ספקים, תהליכים קריטיים, בדיקות קבלה ועקיבות.
תוכנית לאחר שיווק: תלונות, תקריות, שינויים ועדכון ניהול הסיכונים.
תחום | ISO 13485 | ISO 14971 |
|---|---|---|
מוקד | מערכת איכות ותהליכים | זיהוי, הערכה והפחתת סיכונים |
תוצר מרכזי | נהלים, רשומות, בקרת תכן ותיעוד ייצור | Risk Management File ותיעוד סיכונים שיוריים |
אחריות | מי עושה, מאשר, משחרר ומתעד | מה עלול לקרות ואיך שולטים בזה |
נקודת חיבור | שינוי תהליך או ספק חייב להיות מבוקר | שינוי בתכן עשוי לשנות את פרופיל הסיכון |
תקנות משרד הבריאות מסדירות גם שיווק או שימוש בציוד שאינו רשום, או שימוש שאינו תואם את הרישום. הנוסח המאושר הונח בכנסת בשנת 2013 במסגרת התקנות בנושא ציוד רפואי. מבחינת צוות הפיתוח, המשמעות פשוטה: אל תגדירו שימוש רחב יותר ממה שאתם מסוגלים להוכיח.
הערכה קלינית בדיקות ביצועים ומעקב אחרי שיווק
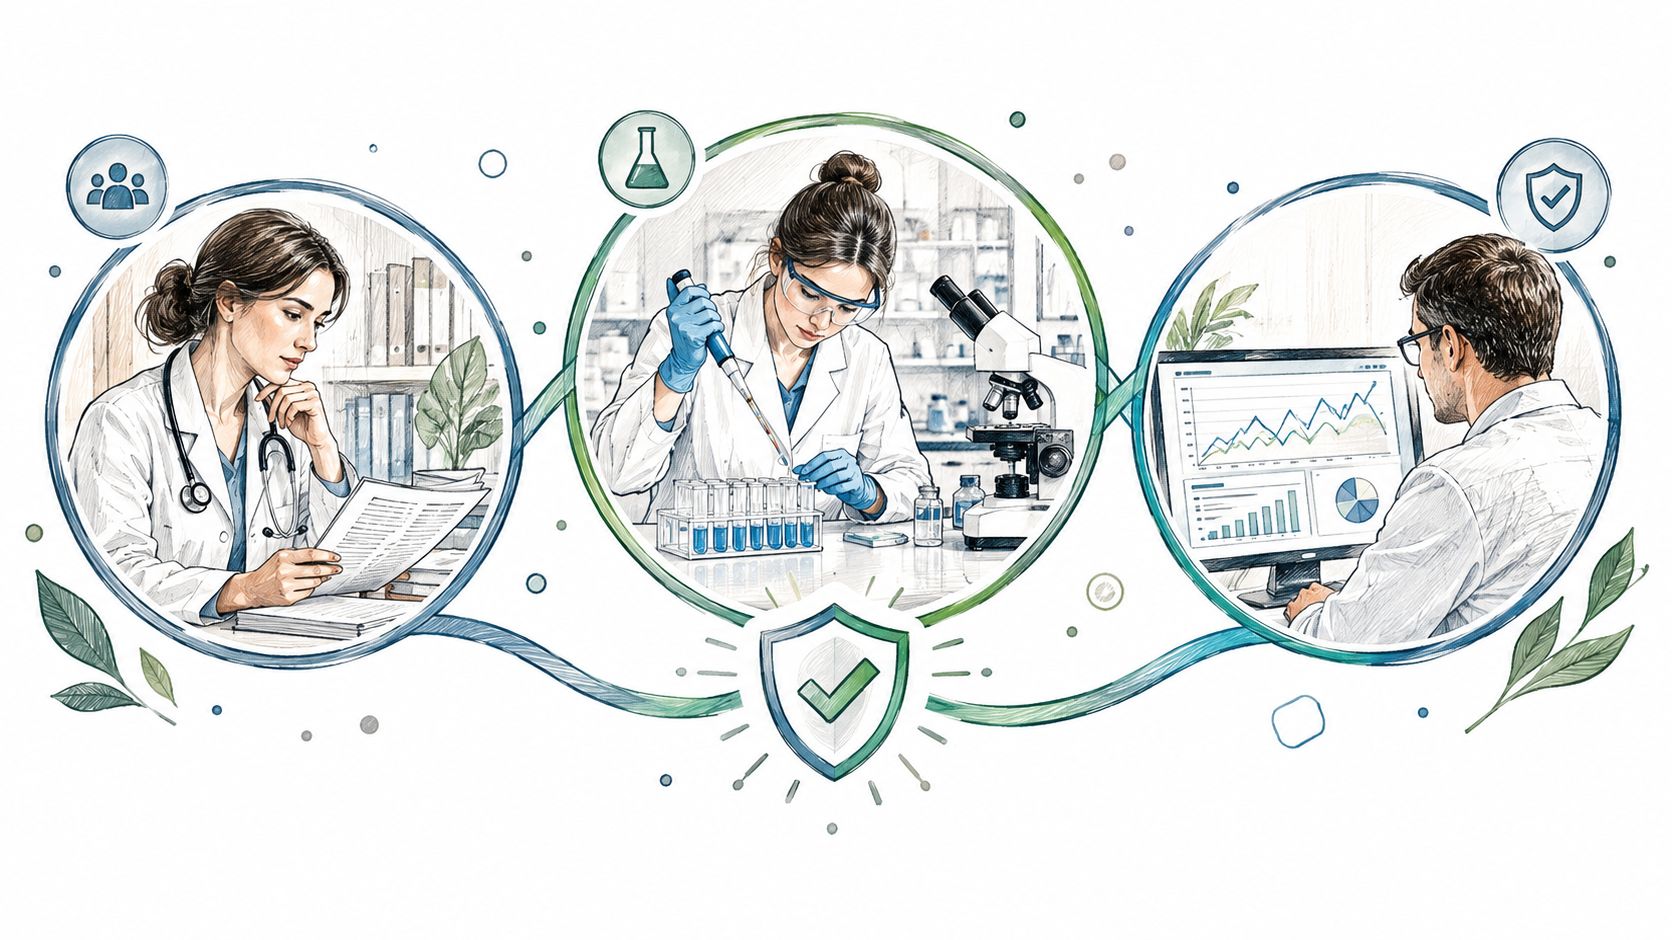
הערכה קלינית, בדיקות ביצועים ומעקב לאחר שיווק הם לא שלושה שלבים נפרדים. הם מעגל ראיות אחד. הדרישה הקלינית מגדירה מה צריך להוכיח, בדיקות הביצועים מראות כיצד המכשיר מתנהג, והמעקב בשטח בודק אם ההתנהגות הזאת נשמרת אצל משתמשים אמיתיים.
הערכה קלינית צריכה להתאים לטענה. אם אתם טוענים שהמכשיר מסייע בזיהוי מצב מסוים, צריך לבחון את הספרות הקלינית הרלוונטית, את אוכלוסיית היעד ואת ההשוואה למוצרים קיימים. במקרים שבהם אין בסיס מספיק, עשוי להידרש מחקר חדש. ה־CER אינו סיכום שיווקי, אלא מסמך שמחבר בין שימוש מיועד, סיכון, ביצועים וראיות.
בדיקות שמחוברות לסיכון
בדיקות מעבדה צריכות לדמות את סביבת השימוש, לא רק תנאים נוחים על שולחן. בודקים ביצועים, אמינות, התנהגות תחת עומס, תקלות, שחזור פעולה ותאימות אלקטרומגנטית. כאשר קיימת תוכנה או מערכת אלגוריתמית, צריך לתקף גם את הנתונים, את מקרי הקצה ואת התגובה לקלט לא תקין.
תיקוף לפי IEC 62304 ותכנון בדיקות בטיחות לפי משפחת IEC 60601 צריכים להיכנס לתוכנית מוקדם. ברגע שמחברים בין הסיכון לבין הבדיקה, קל יותר להחליט מה קריטי ומה רק רצוי. בלי החיבור הזה, הצוות נוטה לבצע בדיקות רבות שאינן מוכיחות את הטענה המרכזית.
אחרי הרישום העבודה ממשיכה
PMS כולל איסוף תלונות שטח, ניתוח תקריות, מעקב אחרי ביצועים ועדכון ניהול הסיכונים. אירוע שחוזר אצל משתמשים אינו “בעיה של שירות” בלבד. הוא עשוי להצביע על צורך בשינוי תכן, בהדרכה, ב־IFU או בבקרת הייצור.
לפי התכנון המקצועי המקובל במסלולים הרלוונטיים, צוותים צריכים גם לעדכן את ה־CER מדי שנתיים ולהפיק PMS Reports שמזינים חזרה את ניהול הסיכונים. מי שמקים את המנגנון הזה רק אחרי ההשקה יגלה שחסר לו מידע בסיסי. מי שמקים אותו לפני ההשקה מקבל משוב שאפשר לפעול עליו.
למה רגולציה זה לא השלב האחרון אלא קלט תכן
המשפט “נסדיר את זה אחר כך” הוא בדרך כלל סימן לכך שהצוות עדיין לא הגדיר את המוצר. רגולציה אינה שער בסוף המסלול. היא אוסף אילוצים שמשפיעים על הארכיטקטורה, על הרכיבים, על השפה בממשק, על הוראות השימוש ועל הדרך שבה מייצרים את המכשיר.
כבר בשלב ה־Concept צריך להגדיר את ה־Intended Use, את המשתמש, את סביבת העבודה ואת מסלול הרישום הצפוי. אחר כך הופכים אותם ל־Design Inputs. ה־Design Outputs צריכים להוכיח שהדרישות האלה קיבלו מענה. אם הדרישה לא כתובה, קשה לבדוק אותה. אם אי אפשר לבדוק אותה, קשה להוכיח אותה.
החלטות קטנות שמייצרות עבודה חוזרת
בחירת רכיב בלי עקיבות מספקת יכולה לאלץ את הצוות להחליף את ה־BOM אחרי שהמארז, האלקטרוניקה והבדיקות כבר נסגרו. שינוי בממשק משתמש אחרי ניסוי קליני עלול לשנות את אופן השימוש, ולכן להשפיע על המסמכים ועל הראיות שנאספו.
גם סקר רגולטורי מוקדם אינו פגישה טקסית. הוא צריך לענות על שאלות מעשיות:
מה בדיוק המכשיר טוען שהוא עושה?
מה רמת הסיכון של השימוש המיועד?
אילו בדיקות בטיחות וביצועים יידרשו?
האם יש צורך ב־Authorized Representative מקומי?
אילו מסמכים צריך להכין בעברית או לפי פורמט מסוים?
אילו שינויים ייחשבו משמעותיים לאחר הרישום?
רגולציה היא שפת התקשורת של המוצר עם השוק. אם המהנדסים לא מדברים אותה, המוצר ישלם על כך מאוחר יותר.
בישראל, משרד הבריאות הוא בעל הבית המרכזי לציוד רפואי, דרך יחידת MTCNIR ואגף הרישום אמ"ר. משמעות הדבר היא אחריות מתמשכת, לא אישור חד־פעמי. גם תקן הבטיחות לציוד רפואי חשמלי עודכן כך שיתיישר עם SI 60601 part 1. לפי הפרסום על עדכון תקני הבטיחות בישראל, קיימת תקופת מעבר של שנה, עד 8 בפברואר 2027, שבה ניתן לבדוק מוצרים לפי התקן הישן או החדש. מי שמתכנן היום צריך להכניס את הבחירה הזאת לתוכנית הבדיקות, ולא לחכות למעבדה.
DFM שרשרת אספקה ושותפויות לסטארטאפים וליצרנים
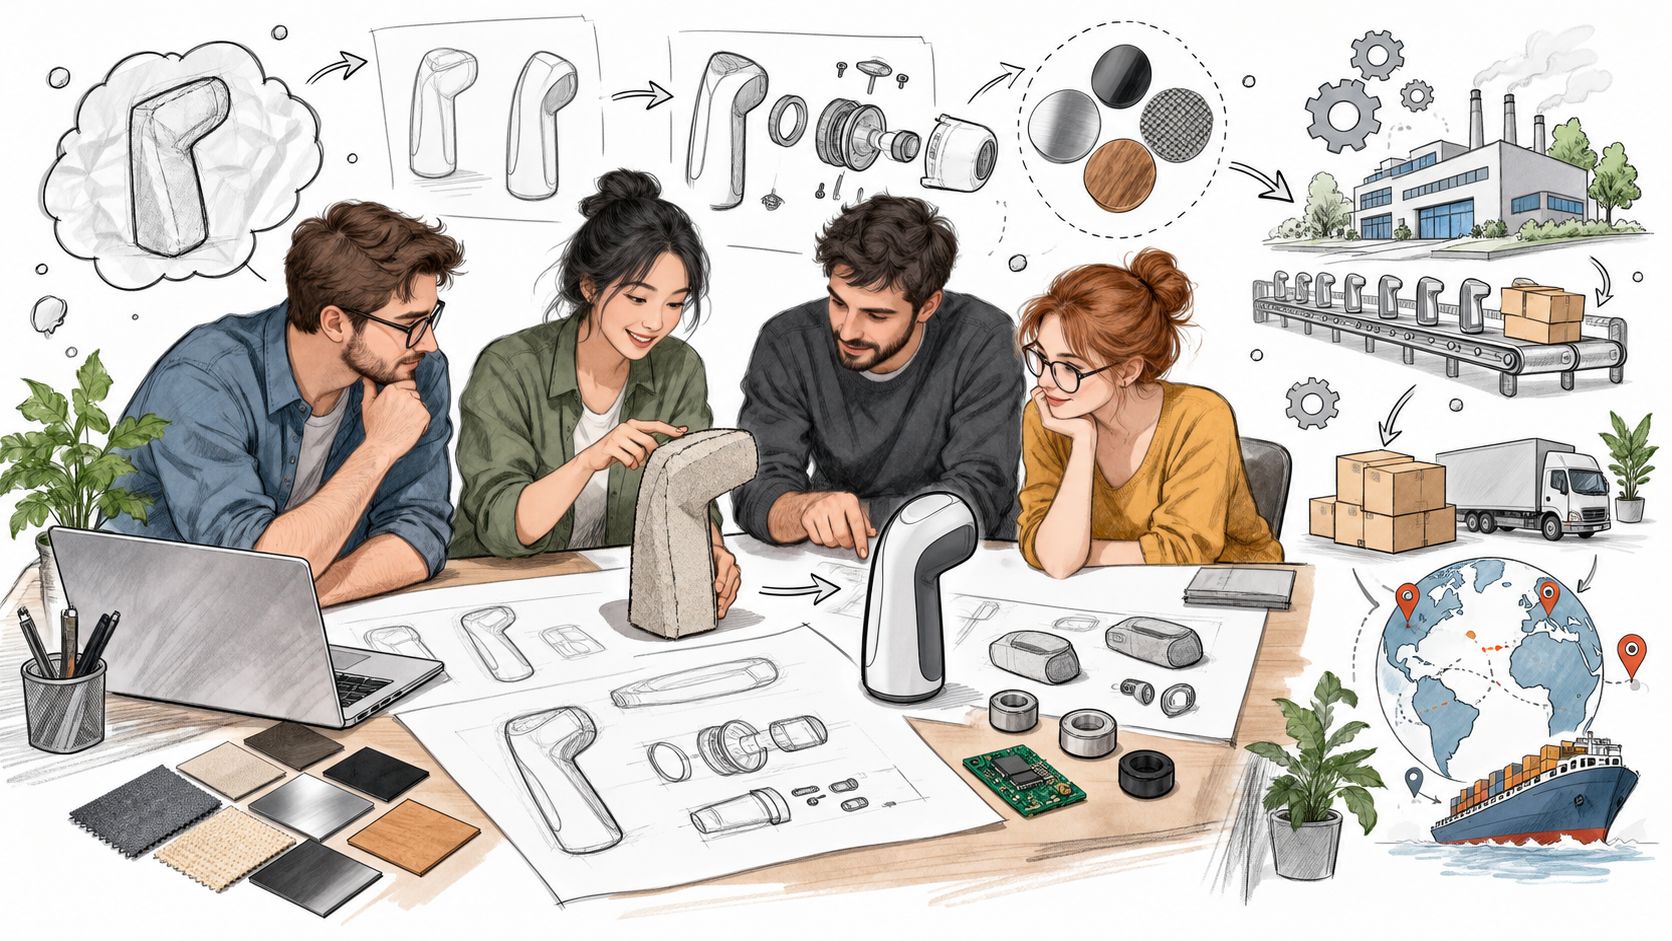
אב־טיפוס הוא הוכחה שאפשר לבנות משהו. DFM הוא ההוכחה שאפשר לבנות אותו שוב, לבדוק אותו, לתקן אותו ולשמור על אותה רמת איכות. המעבר הזה דורש החלטות על חומרים, ממשקים, שיטת הרכבה, מכלולים חליפיים, כלי בדיקה ונקודות שירות.
צוות קטן צריך לבנות BOM מבוקר, הוראות ייצור ומפרטי קבלה שמתחברים לתיק המוצר. רכיב מסחרי זמין עשוי להפחית סיכון, אבל רק אם הספק מאושר, קיימת עקיבות, יש מקור חלופי ותהליך שינוי מתועד. “מצאנו רכיב שעובד” אינו שיקול רכש מספיק למכשיר רפואי.
ישראל תלויה בשרשרת גלובלית
שוק המכשור הרפואי בישראל נשען במידה רבה על יבוא. לפי ניתוח מרשם משרד הבריאות ל־2026, 28,821 מכשירים רפואיים רשומים, 91.8% מהם מיובאים, וארה״ב, גרמניה וסין מספקות יחד 53.6% מהמכשירים הרשומים. באותו ניתוח מופיעים גם 2,111 בעלי רישום, שמשמשים שכבת ממשק רגולטורית. הנתונים מופיעים בניתוח מרשם משרד הבריאות לשוק המכשור הרפואי בישראל.
המשמעות ההנדסית היא ששרשרת האספקה צריכה להיכנס לתכנון מהיום הראשון. משלוחים, שערי חליפין, מגבלות יבוא, הפסקת ייצור של רכיב ותלות בספק יחיד אינם עניינים של מחלקת רכש בלבד. הם סיכונים למוצר.
הגדירו מראש יעדי DFM ואספקה:
עלות חומרה ליחידה: מה מותר למוצר לעלות בתצורה הסופית.
זמן הרכבה: כמה פעולות דורש המוצר והאם אפשר למנוע טעויות.
תדירות כשל: אילו רכיבים ותהליכים מייצרים את הסיכון העיקרי.
יכולת כיול: איך בודקים את המוצר ואיך משחזרים תוצאה.
זמן אספקה: אילו רכיבים יכולים לעצור את הייצור.
מקור חלופי: האם ניתן להסמיך ספק נוסף בלי לשנות את המוצר.
בבחירת שותף חפשו ניסיון במכשור רפואי, הבנה ב־ISO 13485, מערכת ניהול שינויים ושקיפות בתקלות. בקשו תיקי פרויקט מייצגים, הסמכות, מדדי איכות ותוכנית טיפול באי־התאמות. תכנון DFM למוצרים רפואיים צריך להיות חלק מהשיחה כבר לפני הצעת המחיר.
מבט קדימה למי שמתכנן לפתח מכשיר רפואי בישראל
פיתוח מכשיר רפואי בישראל צריך להתחיל בבעיה קלינית ברורה, לא במעבדה, בקוד או ברכיב מעניין. הגדירו את מטרת השימוש, משתמש הקצה, סביבת הטיפול, רמת הסיכון והראיות שיידרשו כדי לתמוך בטענה המרכזית.
אחר כך בדקו את מסלול הרישום מול יועץ רגולטורי ואנשי המקצוע הרלוונטיים במשרד הבריאות. אם המוצר מיועד גם לשווקים בינלאומיים, אל תחכו לשלב היצוא כדי לבנות אסטרטגיה. תכנון מוקדם מונע תכן שמצליח בישראל אבל מתקשה לעמוד בדרישות אחרות, או להפך.
הפרויקט צריך להתנהל כמערכת של ראיות. אב־טיפוס, ניסויים, ניהול סיכונים, אימות, מעקב איכות ורישום חייבים לדבר זה עם זה. צוות שמורכב מהנדסה, קליניקה, רגולציה, אבטחת איכות וייצור עדיף על רצף שבו כל גורם מצטרף רק כשכבר אין מקום לשנות.
לסטארטאפ כדאי להתחיל במוצר ממוקד, לכתוב מפרט דרישות, לבדוק שימושיות ולמצוא שותף קליני שמכיר את תהליך האימות. הצלחה אינה נמדדת במספר האב־טיפוסים או במהירות ההשקה. היא נמדדת ביכולת להוכיח בטיחות ותועלת באופן עקבי, לייצר את המוצר באותה איכות ולדעת מה עושים כשמשהו משתנה.
זה מה שהופך הנדסה רפואית לתחום מיוחד. תכנון נכון הוא לא רק יתרון תחרותי. הוא אחריות לאדם שיסמוך על המכשיר כשלא יהיה לו זמן לבדוק אם הצוות עשה את העבודה עד הסוף.
רותל הנדסת מוצר בע"מ מלווה פיתוח וייצור של מכשירים רפואיים, מאפיון ועיצוב תעשייתי ועד תכן מכאני ואלקטרוני, אבי־טיפוס, בדיקות, DFM, הרכבות וייצור סדרתי. אם אתם מתכננים מכשיר רפואי וצריכים לחבר בין ההנדסה, התיעוד והייצור, בקרו באתר רותל הנדסת מוצר בע"מ והתחילו בשיחה על המוצר שלכם.